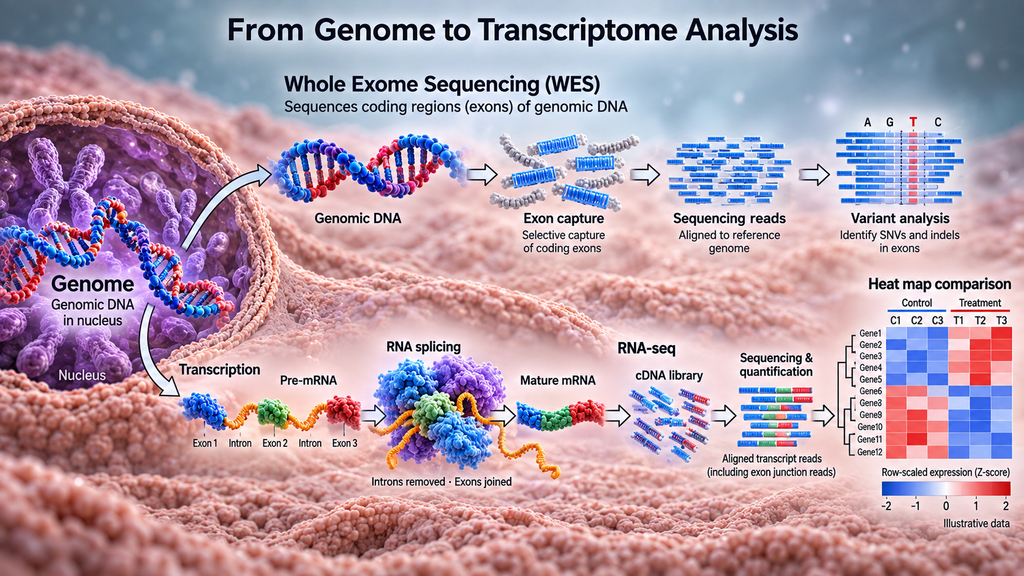
WES 主要回答「DNA 序列有哪些變異?」;RNA-seq 主要回答「哪些 RNA 被表現、表現多少,以及如何剪接?」 兩者分別觀察基因資訊與轉錄結果,能互相補充。
以下以常見的 short-read WES 與 bulk RNA-seq 為比較範圍。
WES:Whole Exome Sequencing,全外顯子定序
RNA-seq:RNA sequencing,RNA 定序
一、先條列詳述
- 名稱與檢測對象
- WES:Whole Exome Sequencing,全外顯子定序,分析 genomic DNA,主要富集蛋白編碼外顯子及部分鄰近區域。
- RNA-seq:RNA sequencing,RNA 定序,分析樣本中的 RNA;常見流程會先將 RNA 反轉錄成 cDNA,再進行定序。
- Exome 是外顯子體;Exosome 是外泌體,兩者意義不同。WES 的實際涵蓋範圍取決於 capture panel,並非所有外顯子都一定完整測到。
- 兩者的共同點
- 常使用 NGS,包含核酸萃取、品質檢查、建庫、定序與生物資訊分析。
- 都需要足夠的定序資料與合適的分析方法;低品質樣本、比對困難及涵蓋不足,都會影響結果。
- 都能提供基因層級的資訊,但測量的分子與結果意義不同。
- WES 的重點:找出 DNA 變異SNP
- 主要分析 SNV(單一核苷酸變異)與 small indel(小型插入/缺失)。
- 特定流程也能分析部分 CNV(拷貝數變異),但能力取決於捕獲設計、涵蓋品質及演算法。
- 不需要基因正在表現:即使某基因在採樣組織中幾乎沒有 RNA,仍可能從 DNA 找到它的變異。
- 主要限制是目標區域以外的變異,例如深層 intron、調控區,以及部分結構變異;即使位於目標區域,也可能因涵蓋不足而漏檢。
- RNA-seq 的重點:觀察轉錄表現與剪接
- 可量化 gene/transcript expression,並比較組別間的 Differential Gene Expression,DGE。
- 配合適當的建庫、讀長、深度與分析,可研究 alternative splicing、transcript isoforms、gene fusion 與 allele-specific expression。
- 結果會隨組織、細胞組成、處理條件與採樣時間改變。
- mRNA-seq 與 total RNA-seq 的涵蓋範圍不同;不能將所有 RNA-seq 都理解為會完整測到所有 RNA。
- 兩者對 RNA splicing 的證據不同
- WES 可找出捕獲範圍內、可能影響剪接的 DNA 變異,但不能僅憑變異就確認實際剪接結果。
- RNA-seq 可透過 exon junction reads、exon 使用情形及 intron retention 等訊號,觀察樣本中的剪接現象。
- 因此,「發現 splice-site 變異」與「觀察到異常剪接」是不同層次的證據;RNA-seq 是否能看見異常,也受基因表現量與定序深度影響。
- Heat map 的解讀
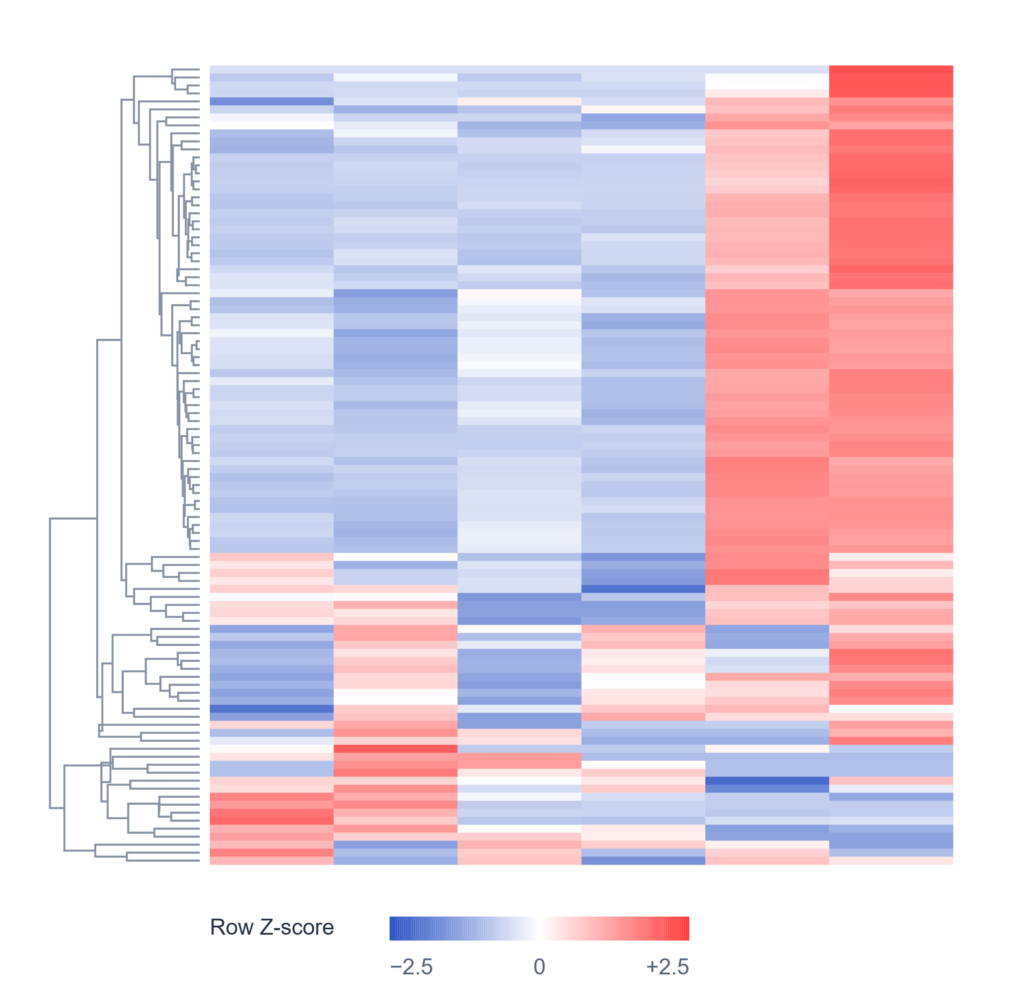
- RNA-seq 的常見 heat map:列是基因,欄是樣本,顏色代表轉換或標準化後的表現值。
- 若使用 row Z-score,顏色表示「同一基因在不同樣本間的相對高低」,不能直接用來比較不同基因的絕對表現量。
- Heat map 用於呈現模式與分群;差異表現是否顯著,仍需統計分析、biological replicates 與多重比較校正。
- WES 也能製作 heat map,但內容可是變異狀態或 CNV,不等同 RNA 表現 heat map
- 如何搭配使用
- WES 提供候選 DNA 變異;RNA-seq 檢查相關基因的表現、剪接及受影響路徑。
- 兩者結合能加強變異的生物學解釋,但DNA 變異與 RNA 改變同時存在,仍不足以單獨證明因果。
- 兩者都不直接測量蛋白量;若研究問題涉及蛋白表現或功能,需再搭配 Western blot、proteomics 或功能實驗。
二、異同比較表
| 比較項目 | WES | RNA-seq |
|---|---|---|
| 完整名稱 | Whole Exome Sequencing | RNA sequencing |
| 主要觀察層級 | DNA/基因變異 | RNA/轉錄表現 |
| 核心問題 | 基因序列改變了什麼? | 哪些基因被表現?表現多少?如何剪接? |
| 起始材料 | Genomic DNA | RNA |
| 常見建庫方式 | DNA 片段化、接上 adapters、外顯子捕獲富集 | RNA 選擇或 rRNA depletion、反轉錄、cDNA 建庫;流程依方法而異 |
| 涵蓋範圍 | Capture panel 設計的外顯子及部分鄰近區域 | 依建庫方法涵蓋 mRNA、部分非編碼 RNA 等 |
| 是否依賴基因表現 | 不需要該基因正在表現 | 需要有足夠 RNA 訊號才能可靠分析 |
| 主要結果 | SNV、small indel、變異註解;部分流程可分析 CNV | Expression counts、DGE、isoforms、splicing;適當流程可分析 fusion |
| 對剪接的資訊 | 找出可能影響剪接的 DNA 變異 | 觀察 RNA 的實際剪接訊號 |
| 變異分析限制 | 目標區域外、低涵蓋及難比對區域可能漏檢 | 未表現或低表現基因可能沒有足夠資料;RNA 變異結果不能直接取代 DNA 分析 |
| 組織/時間影響 | 一般體細胞的生殖系序列相對穩定;腫瘤、嵌合等情況需另外考量 | 高度受組織、細胞比例、處理與採樣時間影響 |
| 常見深度描述 | 目標區域 coverage,例如平均 × 數與達標比例 | 每樣本 reads/read pairs,以及有效比對與轉錄本涵蓋 |
| 主要品質重點 | DNA 品質、on-target rate、涵蓋均勻度、重複率 | RNA 完整性、rRNA 比例、比對率、基因涵蓋偏差及批次效應 |
| 常見分析輸出 | FASTQ、BAM/CRAM、VCF、變異註解表 | FASTQ、BAM/CRAM、count matrix、差異表現與剪接結果 |
| 常見視覺化 | IGV 變異畫面、變異分布、CNV 圖 | PCA、heat map、volcano plot、剪接 junction 圖 |
| Heat map 常見意義 | 變異狀態、拷貝數或其他 DNA 特徵 | 基因表現模式、樣本相似度 |
| 是否直接測蛋白 | 否 | 否;RNA 表現量不等同蛋白量 |
| 主要盲點 | 多數非目標區域及部分結構變異 | 未表現轉錄本、低豐度訊號與方法未涵蓋的 RNA 類別 |
RNAseq NGS 簡易分析軟體
NGS Compare 2.2
未開啟專案
A Heatmap
B PCA
C MA Plot
D 候選基因摘要
E Top Genes
F GO Enrichment
Heatmap of Top Variable Genes
上傳表現量矩陣並勾選樣本後,點擊「產生 Heatmap」。
還沒有可視化資料
在左側上傳基因 × 樣本的表現量矩陣(.csv / .tsv),勾選要比較的樣本,再按「產生 Heatmap」。
PCA of Samples
與 Heatmap 使用同一批 Top 變異基因,點擊左側「執行分析」即可產生。
還沒有可視化資料
在左側上傳表現量矩陣、勾選樣本,按「執行分析(Heatmap + PCA)」後,這裡會顯示 PC1 / PC2 散佈圖。
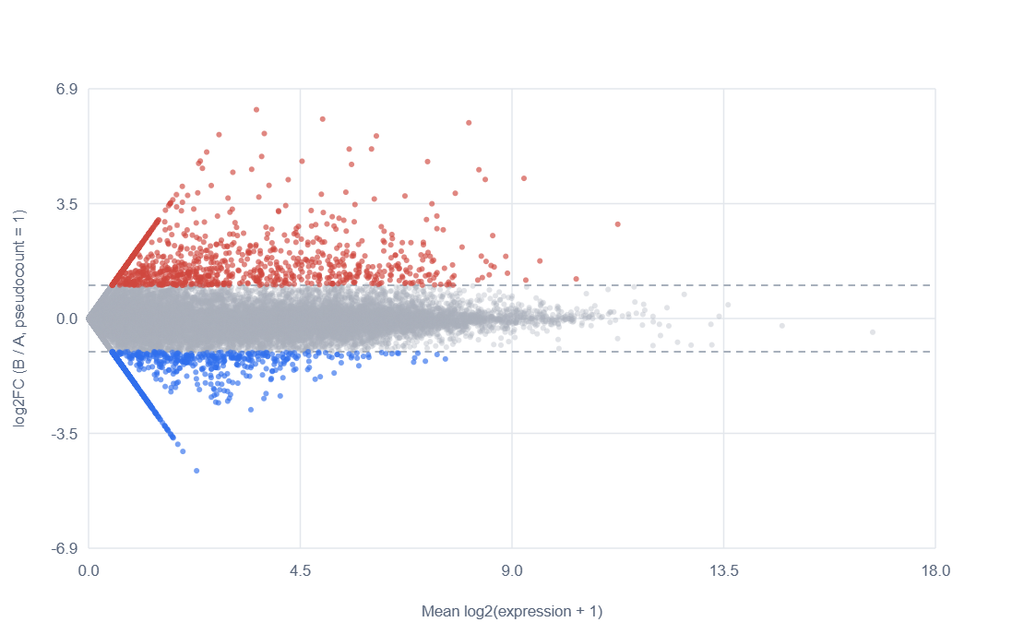
MA Plot
在左側勾選至少 2 個獨立樣本,再按「執行勾選樣本比較」。
還沒有可視化資料
勾選至少 2 個獨立樣本即可比較,每個樣本 N=1。不合併樣本,以 log2FC 篩選候選基因。
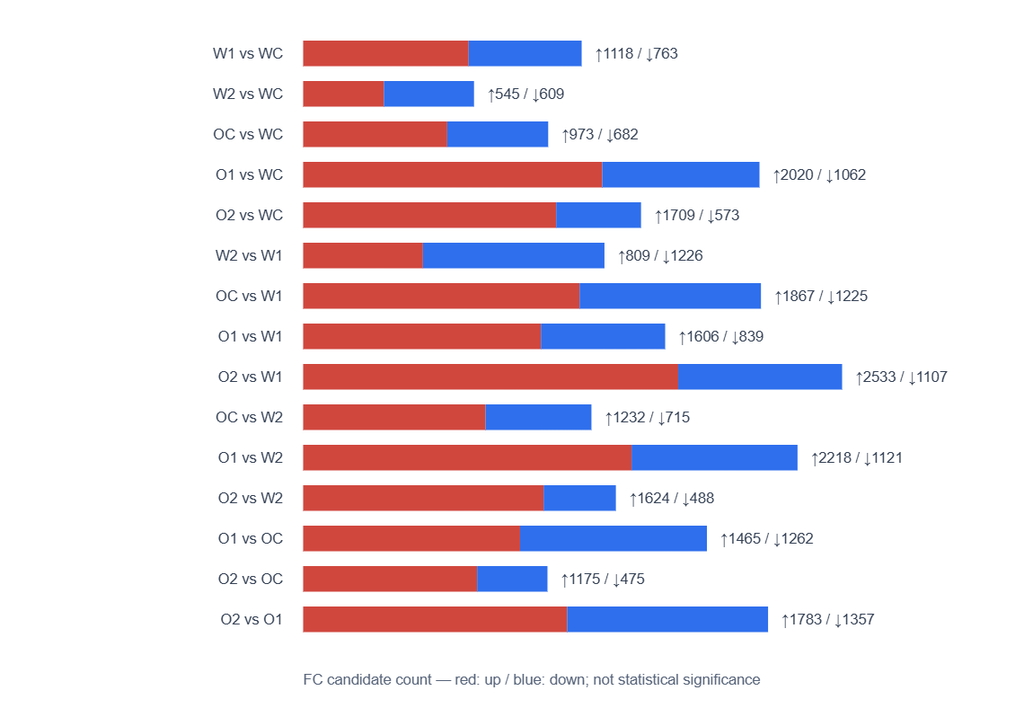
Summary of Fold-change Candidates
在左側勾選至少 2 個獨立樣本,再按「執行勾選樣本比較」。
還沒有分析結果
執行比較後,這裡會顯示目前比較的 FC 候選基因,以及所有比較的上調/下調數量圖表。
Top Fold-change Candidates
依 |log2FC| 排序的前 50 名上調與下調候選基因;不代表統計顯著
還沒有分析結果
執行比較後,這裡會列出依 |log2FC| 排序的前 50 名上調/下調候選基因。
GO Enrichment Analysis
FC 候選清單的探索性 GO 富集;超幾何檢定 + BH。GO 的 p 值不是基因差異表現的 p 值。
請先執行 DGE 分析
先進行獨立樣本比較,再用 FC 候選清單與自備基因–GO 註解表作探索性富集。背景為目前比較中有有效表現量且有 GO 註解的基因。
建立新專案
為這個比對分析取一個名稱
開啟舊專案
選擇一個已儲存的專案,可繼續加入新樣本